Серия „Рак на дебелото черво“ · всички 11 части
Около една трета от разликите в риска за колоректален карцином (КРК) между хората се обясняват с наследствени фактори, но само малка част от карциномите се дължат на един силен наследствен ген. Тази част разделя фамилната обремененост от синдрома на Lynch, фамилната аденоматозна полипоза (FAP) и по-редките синдроми и показва какво следва за тестването, проследяването, аспирина и обема на операцията.
Основа са германската S3 насока (глава 5, v3.2, март 2026 г.) и британските, европейските и американските ръководства; включени са и хроничните възпалителни заболявания на червата (ХВЗК) и муковисцидозата. Скринингът при среден риск е в част 2, полипите — в част 4, тъканните MMR/MSI тестове — в част 5. Материалът е образователен и не замества индивидуалното клинично решение и генетичното консултиране.
Най-важното
- Наследствеността на КРК е около 35% [1], но моногенните синдроми са само около 2–5% от карциномите [2]; S3 посочва „под 5–10%“ [3].
- Един роднина от първа степен приблизително удвоява относителния риск, но абсолютният риск до 85 години остава около 5 на 100 [4][5].
- Синдромът на Lynch се открива при около 1 от 35 пациенти с КРК [6]. Клиничните критерии изпускат значима част от носителите, затова всеки нов КРК се тества за MMR дефицит или MSI [7][3].
- Рискът при Lynch зависи силно от гена — под наблюдение около 46% при MLH1 и около 10% при PMS2 до 70 години [8]. Началото и интервалът на колоноскопията се различават между ръководствата.
- Аспиринът при Lynch е подкрепен от RCT; ръководствата варират от „да се препоръча“ до „не рутинно“ [9][10][3].
- При FAP карциномът е практически неизбежен без операция [11]; колоноскопията започва на 12–14 години, а моментът на операцията се определя от полипите [3].
- При улцерозен колит допълнителният риск в последните години е около 1 КРК на 1058 пациенти за 5 години [12].
1. Рискови групи: от фамилна анамнеза до синдром
Наследствеността от 35% (95% CI 10–48%) идва от 44 788 двойки близнаци [1]. Тя е популационна величина, а не риск на конкретен човек; повечето фамилно натрупване се дължи на много гени с малък ефект и обща среда [2].
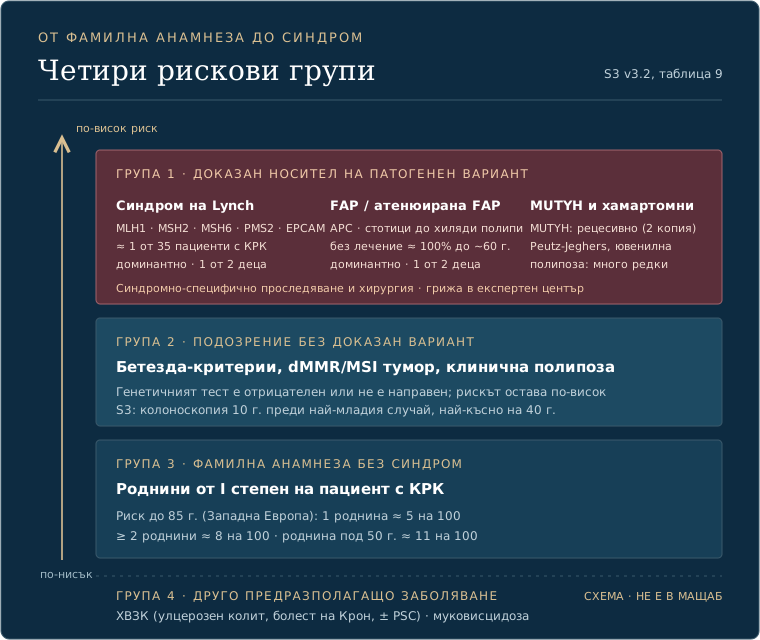
S3 разделя хората с повишен риск в четири групи (фигура 1) [3]: (1) доказани носители на патогенен вариант; (2) подозрение за наследствен синдром без доказан вариант — ревизирани критерии на Бетезда, dMMR/MSI тумор без спорадична причина, клинична полипоза; (3) роднини от първа степен на пациенти с КРК или ранни аденоми; (4) други предразполагащи заболявания — ХВЗК и муковисцидоза.
Lynch е най-честата наследствена причина. При универсално тестване в Охайо той е доказан при 44 от 1566 пациенти с КРК (2,8%; 95% CI 2,1–3,8%) [6], в по-ранна кохорта — при 23 от 1066 (2,2%) [13]. По модел около 1 на 279 души в популацията носи патогенен MMR вариант [14].
2. Алгоритъм: кого и как да тестваме
- Анамнеза. При всеки пациент с КРК — собствена и фамилна онкологична анамнеза, не само за червото (S3 5.1, експертен консенсус) [3].
- Тумор. Всеки нов КРК се изследва за MMR дефицит (имунохистохимия) или микросателитна нестабилност (MSI) — BSG/ACPGBI/UKCGG, US Multi-Society Task Force, NICE [7][15][16]; в S3 това е първата стъпка (5.3) [3].
- dMMR/MSI тумор. При загуба на MLH1 първо се изключва спорадичен тумор (метилиране на MLH1 промотора, BRAF p.V600E). Без такива признаци се предлага germline изследване (S3 5.4, A) [3].
- КРК под 50 години. Germline изследване независимо от тумора: S3 5.5 (B) [3] и консенсусът DIRECt [17]. BSG ограничава автоматичния панел до възраст под 30 години или dMMR [7].
- Подозрение за полипоза. Мултигенен панел за фенотипа и диференциалните диагнози (S3 5.6) [3].
- Доказан вариант. Роднините получават генетично консултиране и предиктивен тест, когато могат да дадат информирано съгласие (обикновено от 18 години) и преди началото на скрининга (S3 5.8, A); с отрицателен тест се връщат към общия скрининг (5.7) [3][18].
- Подозрение без доказан вариант. Колоноскопия 10 години преди най-ранната диагноза в семейството, най-късно на 40, на 3–5 години (S3 5.35) [3].
- Носители. Дългосрочна грижа в интердисциплинарен център и психосоциална подкрепа (S3 5.9, 5.11) [3].
3. Фамилна анамнеза без синдром
При един роднина от първа степен (родител, брат, сестра, дете) относителният риск изглежда голям, а абсолютният е умерен. По-старият мета-анализ дава риск през живота от 50-годишна възраст 3,4% срещу 1,8% в популацията [4]. Най-новият мета-анализ намира по-нисък относителен риск в кохортните проучвания [5].
| Ситуация | Относителен риск (95% CI) | Абсолютен риск до 85 г. |
|---|---|---|
| 1 роднина от I степен | RR 2,24 (2,06–2,43) [4]; FRR 2,05 (1,96–2,14) [19]; по-нов мета-анализ: случай-контрола RR 1,92 (1,53–2,41), кохорти RR 1,37 (0,76–2,46) [5] | 4,8% (2,7–8,3%) [5] |
| ≥ 2 роднини от I степен | RR 3,97 (2,60–6,06) [4] | 8,2% (6,1–10,9%) [5] |
| Роднина, диагностициран под 50 г. | RR 3,26 (2,82–3,77), кохорти [5] | 11% (9,5–12,4%) [5] |
| Роднина, диагностициран над 80 г. | HR 1,76 (1,59–1,94) [20] | Не е публикуван в резюмето |
| Само роднини от II степен | Значима е само една комбинация: FRR 1,33 (1,13–1,55) [19] | — |
В лондонска фамилна клиника (n = 1678, 16 години) редовната колоноскопия при умерена обремененост е последвана от 80% по-малко карциноми от очакваното — сравнение с очакван брой, не с контролна група [21]. S3 препоръчва на роднините първа колоноскопия 10 години преди възрастта на индекс-пациента, най-късно на 40 години (5.37, експертен консенсус) [3]; BSG — еднократна колоноскопия на 55 години при повечето хора с един засегнат роднина [7]; ESGE приема за фамилен риск ≥ 2 роднини от I степен или 1 под 50 години [22]. Средният риск не отменя диагностиката при симптоми на всяка възраст.
4. Критериите на Амстердам и Бетезда
| Набор | Критерии | Предназначение |
|---|---|---|
| Амстердам (AC1 само КРК; AC2 и екстраколонни тумори) | Всички едновременно: ≥ 3 членове на семейството с HNPCC-асоцииран карцином (колон/ректум, ендометриум, тънко черво, уротел); единият е роднина от I степен на другите двама; ≥ 2 последователни поколения; ≥ 1 диагноза под 50 г.; изключена FAP | Клинична дефиниция на високорисково семейство: специфична, но нечувствителна |
| Ревизирани критерии на Бетезда | Поне един: КРК под 50 г.; синхронни или метахронни HNPCC-асоциирани тумори на всяка възраст; КРК под 60 г. с хистология, типична за MSI-H; КРК и роднина от I степен с HNPCC-асоцииран тумор под 50 г.; КРК и ≥ 2 роднини от I или II степен с HNPCC-асоциирани тумори на всяка възраст | Кои тумори да се изследват за MSI; основа на рискова група 2а в S3 |
При универсално тестване 5 от 23 пациенти с Lynch не отговарят нито на Амстердам, нито на Бетезда [13], а тестване само по Бетезда би изпуснало 28% [6]. Сред 450 пациенти с КРК под 50 години 72 (16%) носят патогенен вариант в ген за предразположение към рак (37 с Lynch), а 33% от носителите не отговарят на критериите за тестване [23]. S3 обобщава, че до 50% от пациентите с моногенен КРК не изпълняват клиничните критерии [3].
Туморният тест е филтър, а не диагноза: 208 от 1066 тумора (19,5%) са MSI, но Lynch е потвърден при 23 — около 1 от 9 положителни (наша аритметика) [13]. Повечето dMMR тумори са спорадични.
5. Синдром на Lynch: генетика и риск по ген
Причината е патогенен вариант в MLH1, MSH2, MSH6 или PMS2 или делеция в EPCAM, която заглушава MSH2 [7][18]. Унаследяването е автозомно-доминантно: всяко дете на носител има 50% вероятност да наследи варианта [11]. S3 препоръчва при носителите езофагогастродуоденоскопия от 30 години на 1–4 години (MLH1, MSH2, MSH6; 5.14) и обсъждане на превенцията за ендометриум, яйчници и панкреас (5.15) [3].
| Ген | КРК до 70 г. (PLSD 2017) | Колонен карцином до 65 г., мъже / жени (PLSD 2023) | Носители в популацията (модел) |
|---|---|---|---|
| MLH1 | 46% [8] | 48,4% / 36,3% [24] | 1 на 1946 [14] |
| MSH2 | 35% [8] | 41,5% / 29,8% [24] | 1 на 2841 [14] |
| MSH6 | 20% [8] | 12,7% / 10,1% [24] | 1 на 758 [14] |
| PMS2 | 10% [8] | 9,5% / 2,8%; много широки CI (в диапазона 0,4–32,9%) [24] | 1 на 714 [14] |
Това са рискове при редовна колоноскопия, не естествената история (1942 носители в първия доклад [8], около 8500 от 25 държави през 2023 г. [24]). При наблюдение 10-годишната груба преживяемост е 87% след колонен и 72% след ректален карцином, но смъртността след карцином на панкреаса (83%), мозъка (66%) и жлъчните пътища (58%) е много по-висока [24].
6. Колоноскопия при Lynch: доказателствата
Основното доказателство е финландско контролирано, но нерандомизирано проучване в 22 семейства: за 15 години КРК при 8 от 133 наблюдавани (6%) срещу 19 от 119 ненаблюдавани (16%); смъртни случаи от КРК 0 срещу 9 [25]. Участниците сами са избирали групата, а проучването е малко, но остава единственото контролирано.
По-късите интервали не показват ясна полза. При 2747 носители в Германия (ежегодно), Нидерландия (1–2 години) и Финландия (2–3 години) честотата и стадият на КРК не се различават [26]. В PLSD делът на стадий III–IV не зависи от интервала (p = 0,34); обяснението на авторите с регресия на част от туморите е хипотеза [27]. Хромоендоскопията не открива значимо повече аденоми от висококачествената бяла светлина: 31% срещу 28%, OR 1,17 (0,81–1,70) в мета-анализ на 3 RCT [28][29]; изкуственият интелект в RCT TIMELY — 0,64 срещу 0,64 аденома на колоноскопия [30]. Обзор на 33 ръководства (2026) намира начало от 20 до 35 години и интервали от 1 до 3 години [31]; разликите са в раздел 12.
7. Аспирин при синдром на Lynch
В двойно-сляпото RCT CAPP2 861 носители приемат аспирин във висока доза или плацебо средно около 2 години. Ефектът се появява късно: при първия анализ intention-to-treat HR е 0,63 (0,35–1,13) [32], а при средно 10 години КРК има при 40 от 427 (9%) с аспирин срещу 58 от 434 (13%) с плацебо — HR 0,65 (0,43–0,97). Неколоректалните Lynch тумори не намаляват (36 срещу 36) [9].
CaPP3 (2026) сравнява три дози при 1879 рандомизирани носители с медиана на проследяване 66,4 месеца. Най-ниската доза е сравнима с най-високата (HR 0,97; 0,67–1,42), но неинфериорността не е формално потвърдена. Сериозни кръвоизливи за 5 години: 0 при най-ниската срещу 11 от 750 (1,5%) при най-високата доза; 730 от 1866 спират приема в рамките на 2 години. И двете проучвания са частично финансирани от Bayer Pharma [10][9].
Не е индивидуална препоръка. Дозите са рамена на проучвания; аспиринът може да причини сериозно кървене. S3 съветва при възможна бременност аспиринът да се избягва, ако няма друго показание [3].
8. Обем на резекцията при Lynch
След сегментна резекция метахронен КРК се развива при 16% (10–25%) на 10 и 62% на 30 години, срещу 0 от 50 след обширна колектомия (n = 382; голяма част от данните са отпреди съвременното наблюдение) [33]. Мета-анализ (n = 1389) дава 22,4% срещу 4,7% (RR 5,12; 2,88–9,11), но без значима разлика в смъртността (RR 1,65; 0,90–3,02) [34]. Данните са наблюдателни, със селекция.
S3 препоръчва при колонен карцином и MLH1, MSH2 или EPCAM да се обсъди сегментна срещу субтотална колектомия (5.17, B); при MSH6 и PMS2 разширена резекция не се прави рутинно [3]. EHTG/ESCP предпочита по-обширната операция при MLH1/MSH2 [18], BSG — споделено решение [7], ACG — „предпочитана“ [11]. Профилактична колектомия без тумор не се препоръчва [18]; S3 допуска изключения при неотстраними аденоми, системно трудна колоноскопия или липса на комплайанс [3]. Ректалният карцином при Lynch е в част 7.
9. FAP и атенюирана FAP
FAP се дължи на вариант в APC и води до десетки до хиляди аденоми, обикновено от второто десетилетие [35][36]. Честотата при раждане е около 1 на 8300 [35]. Без профилактична операция карциномът е практически неизбежен, обикновено около 60-годишна възраст [11][36]. В датския регистър карцином има при 170 от 252 пробанди, открити по симптоми (67%), срещу 5 от 182 роднини, издирени чрез регистъра (3%) — сравнение, засегнато от lead-time и селекция [37].
Проследяване. Колоноскопия от 12–14 години, при атенюиран фенотип от 18–20 (S3 5.18, A, LoE 4) [3]; BSG също около 12–14 [7], ACG — в пубертета [11]. Интервалът следва фенотипа: при 0–20 полипа (< 5 mm) 2 години, при 20–200 (всички < 1 cm) ежегодно (5.19); горният ГИТ се проследява от 18–25 години по класификацията на Spigelman (5.22) [3].
Операция. Обикновено се планира в късните тийнейджърски или ранните двадесет години според броя и размера на полипите [11][7]. S3 посочва относителна индикация при множество полипи > 1 cm, висока степен на дисплазия или нарастващ полипен товар (5.20, B); ACG използва праг > 6 mm [11]. Ректумът може да се запази при под 20 ректални аденома, повечето < 5 mm (S3, BSG) [3][7].
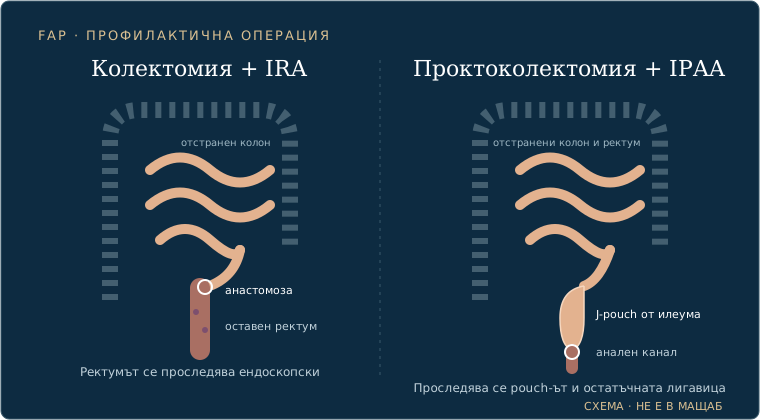
В международна кохорта (n = 685, операции 1990–2023) 20-годишната честота на карцином е 2,5% след IRA и 0,9% след IPAA (p = 0,15) [38]; в по-стара серия ректален карцином след IRA е имало при 12,9% от оперираните преди 1983 г. [39]. Десмоидите са по-чести след IPAA: 20% срещу 12% [40]. След операцията — сигмоидоскопия или pouchoскопия на 1–2 години (S3 5.21) [3]. Медикамент, който предотвратява карцином или отлага операцията, не е доказан [36].
Атенюираната FAP дава по-малко полипи (медиана 25) и по-късен карцином (средно на 58 години), но в голямо семейство кумулативният риск до 80 години е 69% — данни от две родословия с един вариант [41].
10. MUTYH, назъбена полипоза и хамартомни синдроми
MUTYH-асоциираната полипоза (MAP) е автозомно-рецесивна и често „прескача“ поколения; по модел около 1 на 45 души носи един вариант [14]. Двата варианта повишават риска около 28 пъти — OR 28 (17,7–44,1) [42], сходно и в мета-анализ [43]; надеждна абсолютна стойност за риска през живота в прочетените източници няма. Един вариант носи малък или никакъв допълнителен риск — OR 1,07 (0,87–1,31) [42]; 7,2% при мъжете и 5,6% при жените до 70 години [44] — и BSG не препоръчва допълнителна колоноскопия [7]. При MAP S3 препоръчва колоноскопия ежегодно от 18 години, хирургия по критериите за FAP и горна ендоскопия от 35 години (5.28) [3].
Синдромът на назъбената полипоза обикновено няма известна генетична причина. При персонализирана колоноскопия на 1–2 години (n = 271) 5-годишният риск за КРК е 1,3% (0–3,2%) [45]. S3 препоръчва отстраняване на всички полипи ≥ 5 mm и интервал 1 или 2 години според находката (5.30), а за роднините — колоноскопия от 40 години или 10 години преди индекс-диагнозата (5.31) [3].
Хамартомните синдроми са много редки. При Peutz-Jeghers рискът за какъвто и да е карцином през живота е 37–93% [46]; при ювенилна полипоза кумулативният риск за КРК е 38,7% [47]. За тях препоръките почиват на експертно мнение и S3 и BSG съветват грижа в специализиран център (5.29, 5.32) [3][7].
11. ХВЗК и муковисцидоза
Рискът при улцерозен колит е по-нисък от старите болнични оценки (2% на 10, 8% на 20, 18% на 30 години) [48]; популационните кохорти дават 1%, 2% и 5% след 10, 20 и над 20 години [49]. В скандинавска кохорта (n = 96 447) HR за 2013–2017 г. е 1,38 (1,20–1,60) — около 1 допълнителен КРК на 1058 пациенти за 5 години [12]. При болест на Крон HR е 1,40 (1,27–1,53), по-висок при колонно засягане, начало под 40 години и първичен склерозиращ холангит (PSC) [50]. Колит с PSC носи около 4 пъти по-висок риск за карцином от колит без PSC (OR 4,09; 2,89–5,76) [51].
Ползата от наблюдението е само наблюдателна: смърт от КРК 8% срещу 22% (OR 0,36; 0,19–0,69) в Cochrane обзор с висок риск от систематична грешка [52]. ECCO 2023 препоръчва първа колоноскопия 8 години след началото на симптомите, след това на 1, 2–3 или 5 години според риска и ежегодно при PSC [53]; S3 препраща към германските насоки за ХВЗК [3]. При муковисцидоза рискът е 5–10 пъти по-висок (25–30 пъти след трансплантация) [54]; S3 препоръчва колоноскопия от 40 години на 5 години (5.41) [3].
12. Къде ръководствата се различават
| Тема | Германия · S3 v3.2 | Великобритания · BSG 2020 / NICE | Европа · EHTG-ESCP / ESGE / DIRECt | САЩ · ACG 2015 / USMSTF 2014 |
|---|---|---|---|---|
| Germline тест при КРК под 50 г. | Всички, независимо от тумора (5.5, B) [3] | Панел под 30 г. или при dMMR [7] | DIRECt: всички под 50 г. [17] | — |
| 1 роднина от I степен | Колоноскопия 10 г. преди индекс-случая, най-късно на 40 г. (EK) [3] | Еднократно на 55 г. [7] | ESGE: фамилен риск = ≥ 2 роднини или 1 под 50 г. [22] | — |
| Lynch: начало на колоноскопия | MLH1/MSH2: 20–25 г.; MSH6/PMS2: 30–35 г. (5.13, B) [3] | 25 г. / 35 г. [7] | 25 г. / 35 г. (EHTG-ESCP, ESGE) [18][22] | ACG: 20–25 г. за всички [11] |
| Lynch: интервал | 24 месеца; до 12 при предишен КРК или MLH1/MSH2 [3] | 2 години [7] | EHTG-ESCP: 2–3 години; при PMS2 евентуално 5 [18] | ACG: 1–2 години (условна) [11] |
| Lynch: аспирин | „Може да се обсъди“ при MLH1/MSH2/MSH6 под 70 г. (5.16, 0) [3] | BSG: да се препоръча (силна); NICE: да се обсъди ежедневен прием над 2 години, извън одобреното показание [7][55] | EHTG-ESCP: ниска доза (слаба препоръка) [18] | ACG: не рутинно (условна) — преди 10-годишните данни на CAPP2 и CaPP3 [11] |
| Lynch: първи колонен карцином | Да се обсъди субтотална колектомия при MLH1/MSH2/EPCAM (5.17, B) [3] | Споделено решение [7] | Разширена резекция при MLH1/MSH2 (силна) [18] | „Предпочитана“ (условна) [11] |
| FAP: показание за операция | Множество полипи > 1 cm, HGD, нарастващ товар (5.20, B) [3] | Сходни; ректум при < 20 аденома, всички < 5 mm [7] | Подобни относителни критерии (EHTG-ESCP 2024) [36] | Полипи > 6 mm [11] |
| ХВЗК: първа колоноскопия | Препраща към S3 за УК и болест на Крон [3] | BSG 2025 — не е прочетена | ECCO 2023: 8 години след началото на симптомите [53] | — |
Универсалното туморно тестване е общо за S3, BSG, NICE и USMSTF [3][7][16][15]. Разликите в интервала и обема на операцията не почиват на RCT; само въпросът за аспирина има рандомизирани данни.
13. Ограничения и несигурност
- Повечето данни са наблюдателни; интервалите на колоноскопията и обемът на операцията никога не са сравнявани рандомизирано.
- Числата са предимно от резюмета. Към няколко доклада на PLSD (2018, 2020), проучването за PMS2 (2018) и европейското ръководство за FAP (2024) има непрочетени ерата; числата от тях не са използвани.
- При MUTYH, PSC и муковисцидоза относителният риск е без абсолютна изходна стойност, защото такава няма в прочетените източници.
- Някои места в обосновката на S3 не съвпадат с първоизточниците: таблица 10 цитира рискове до 75 години от доклада на PLSD от 2023 г., чиято основна таблица е до 65 години; CaPP3 е описано като „очакващо резултати“, а е публикувано през 2026 г. [10]; HR 0,65 от CAPP2 е отнесен към приелите аспирин поне 2 години, а в публикацията е от анализа на всички 861 рандомизирани [9]; цитираните нидерландски регистър с 527 пациенти и кохорта от 3602 пациенти не бяха открити в PubMed; таблица 9 говори за аденоми под 40 години, а препоръки 5.38–5.39 — под 50 години [3].
- ESMO (2019), ASCRS (2017, 2024), актуалната NCCN и BSG за ХВЗК (2025) не бяха достъпни в пълен текст и не са използвани.
14. Практически контролен списък
- Снемете фамилна онкологична анамнеза: брой роднини, степен на родство, възраст при диагнозата.
- Уверете се, че всеки нов КРК е изследван за dMMR/MSI и че при загуба на MLH1 е изключена спорадична причина.
- Насочете към генетично консултиране при dMMR без спорадична причина, КРК под 50 години и подозрение за полипоза.
- Обяснявайте фамилния риск в абсолютни числа; симптомите изискват диагностика независимо от него.
- Планирайте наблюдението на носителите според гена, в експертен център; обсъждайте аспирина индивидуално.
- При колонен карцином и MLH1/MSH2 обсъдете преди операцията сегментна срещу разширена резекция.
- При FAP съобразявайте момента и вида на операцията с ректалния полипен товар и риска от десмоиди.
Методика и актуалност
Наративен професионален обзор, а не систематичен преглед по PRISMA. Числата са взети от пълния текст или резюмето на цитираните публикации и проверени срещу работен регистър на твърденията; проверка за ретракции в PubMed на 03.10.2026 г. не откри оттеглени публикации. Германската S3 насока е използвана в пълен текст (глава 5 и приложение 16.2–16.3).
- Статус
- Чернова · pending-specialist-review — не е медицински одобрена
- Медицински преглед
- Предстои специализиран преглед
- Проверени ръководства
- S3-Leitlinie Kolorektales Karzinom v3.2 (март 2026), глава 5; BSG/ACPGBI/UKCGG (2020); NICE NG151 и DG27; EHTG/ESCP за Lynch (2021) и EHTG-ESCP за FAP/MAP (2024); ESGE (2019, резюмета); ACG (2015); US Multi-Society Task Force (2014, резюме); DIRECt (2023, резюме); ECCO (2023); консенсус за муковисцидоза (2018) — всички проверени на 03.10.2026. Недостъпни и неизползвани: ESMO (2019), ASCRS (2017, 2024), NCCN (актуална версия), BSG за ХВЗК (2025, само резюме).
- Последна редакция
- 4 октомври 2026 г.
- Следващ преглед
- Не по-късно от октомври 2027 г., при нова версия на S3 или при 10-годишните резултати на CaPP3
Литература
- Lichtenstein P, Holm NV, Verkasalo PK, et al. Environmental and heritable factors in the causation of cancer--analyses of cohorts of twins from Sweden, Denmark, and Finland. N Engl J Med. 2000;343:78-85. DOI: 10.1056/NEJM200007133430201. Източник ↩
- Jasperson KW, Tuohy TM, Neklason DW, et al. Hereditary and familial colon cancer. Gastroenterology. 2010;138:2044-58. DOI: 10.1053/j.gastro.2010.01.054. Източник ↩
- Leitlinienprogramm Onkologie (Deutsche Krebsgesellschaft, Deutsche Krebshilfe, AWMF). S3-Leitlinie Kolorektales Karzinom, Langversion 3.2, März 2026. AWMF-Registernummer 021-007OL. Глава 5: Risikogruppen – hereditäres/familiäres kolorektales Karzinom, препоръки 5.1–5.41, таблици 9–10; приложение 16.2–16.3 (Amsterdam- и revidierte Bethesda-Kriterien). Източник ↩
- Butterworth AS, Higgins JP, Pharoah P. Relative and absolute risk of colorectal cancer for individuals with a family history: a meta-analysis. Eur J Cancer. 2006;42:216-27. DOI: 10.1016/j.ejca.2005.09.023. Източник ↩
- Roos VH, Mangas-Sanjuan C, Rodriguez-Girondo M, et al. Effects of Family History on Relative and Absolute Risks for Colorectal Cancer: A Systematic Review and Meta-Analysis. Clin Gastroenterol Hepatol. 2019;17:2657-2667.e9. DOI: 10.1016/j.cgh.2019.09.007. Източник ↩
- Hampel H, Frankel WL, Martin E, et al. Feasibility of screening for Lynch syndrome among patients with colorectal cancer. J Clin Oncol. 2008;26:5783-8. DOI: 10.1200/JCO.2008.17.5950. Източник ↩
- Monahan KJ, Bradshaw N, Dolwani S, et al. Guidelines for the management of hereditary colorectal cancer from the British Society of Gastroenterology (BSG)/Association of Coloproctology of Great Britain and Ireland (ACPGBI)/United Kingdom Cancer Genetics Group (UKCGG). Gut. 2020;69:411-444. DOI: 10.1136/gutjnl-2019-319915. Източник ↩
- Møller P, Seppälä T, Bernstein I, et al. Cancer incidence and survival in Lynch syndrome patients receiving colonoscopic and gynaecological surveillance: first report from the prospective Lynch syndrome database. Gut. 2017;66:464-472. DOI: 10.1136/gutjnl-2015-309675. Източник ↩
- Burn J, Sheth H, Elliott F, et al. Cancer prevention with aspirin in hereditary colorectal cancer (Lynch syndrome), 10-year follow-up and registry-based 20-year data in the CAPP2 study: a double-blind, randomised, placebo-controlled trial. Lancet. 2020;395:1855-1863. DOI: 10.1016/S0140-6736(20)30366-4. Източник ↩
- Burn J, Borthwick GM, Elliott F, et al. Aspirin for cancer prevention in individuals with Lynch syndrome: first results from the CaPP3 multicentre, randomised, double-blind, non-inferiority trial. Lancet Gastroenterol Hepatol. 2026;11:760-774. DOI: 10.1016/S2468-1253(26)00114-7. Източник ↩
- Syngal S, Brand RE, Church JM, et al. ACG clinical guideline: Genetic testing and management of hereditary gastrointestinal cancer syndromes. Am J Gastroenterol. 2015;110:223-62. DOI: 10.1038/ajg.2014.435. Източник ↩
- Olén O, Erichsen R, Sachs MC, et al. Colorectal cancer in ulcerative colitis: a Scandinavian population-based cohort study. Lancet. 2020;395:123-131. DOI: 10.1016/S0140-6736(19)32545-0. Източник ↩
- Hampel H, Frankel WL, Martin E, et al. Screening for the Lynch syndrome (hereditary nonpolyposis colorectal cancer). N Engl J Med. 2005;352:1851-60. DOI: 10.1056/NEJMoa043146. Източник ↩
- Win AK, Jenkins MA, Dowty JG, et al. Prevalence and Penetrance of Major Genes and Polygenes for Colorectal Cancer. Cancer Epidemiol Biomarkers Prev. 2017;26:404-412. DOI: 10.1158/1055-9965.EPI-16-0693. Източник ↩
- Giardiello FM, Allen JI, Axilbund JE, et al. Guidelines on genetic evaluation and management of Lynch syndrome: a consensus statement by the US Multi-Society Task Force on colorectal cancer. Gastroenterology. 2014;147:502-26. DOI: 10.1053/j.gastro.2014.04.001. Източник ↩
- National Institute for Health and Care Excellence. Molecular testing strategies for Lynch syndrome in people with colorectal cancer. Diagnostics guidance DG27 (сега HealthTech guidance HTG430). 2017; проверена 03.10.2026. Източник ↩
- Cavestro GM, Mannucci A, Balaguer F, et al. Delphi Initiative for Early-Onset Colorectal Cancer (DIRECt) International Management Guidelines. Clin Gastroenterol Hepatol. 2023;21:581-603.e33. DOI: 10.1016/j.cgh.2022.12.006. Източник ↩
- Seppälä TT, Latchford A, Negoi I, et al. European guidelines from the EHTG and ESCP for Lynch syndrome: an updated third edition of the Mallorca guidelines based on gene and gender. Br J Surg. 2021;108:484-498. DOI: 10.1002/bjs.11902. Източник ↩
- Taylor DP, Burt RW, Williams MS, et al. Population-based family history-specific risks for colorectal cancer: a constellation approach. Gastroenterology. 2010;138:877-85. DOI: 10.1053/j.gastro.2009.11.044. Източник ↩
- Samadder NJ, Smith KR, Hanson H, et al. Increased Risk of Colorectal Cancer Among Family Members of All Ages, Regardless of Age of Index Case at Diagnosis. Clin Gastroenterol Hepatol. 2015;13:2305-11.e1-2. DOI: 10.1016/j.cgh.2015.06.040. Източник ↩
- Dove-Edwin I, Sasieni P, Adams J, et al. Prevention of colorectal cancer by colonoscopic surveillance in individuals with a family history of colorectal cancer: 16 year, prospective, follow-up study. BMJ. 2005;331:1047. DOI: 10.1136/bmj.38606.794560.EB. Източник ↩
- van Leerdam ME, Roos VH, van Hooft JE, et al. Endoscopic management of Lynch syndrome and of familial risk of colorectal cancer: European Society of Gastrointestinal Endoscopy (ESGE) Guideline. Endoscopy. 2019;51:1082-1093. DOI: 10.1055/a-1016-4977. Източник ↩
- Pearlman R, Frankel WL, Swanson B, et al. Prevalence and Spectrum of Germline Cancer Susceptibility Gene Mutations Among Patients With Early-Onset Colorectal Cancer. JAMA Oncol. 2017;3:464-471. DOI: 10.1001/jamaoncol.2016.5194. Източник ↩
- Dominguez-Valentin M, Haupt S, Seppälä TT, et al. Mortality by age, gene and gender in carriers of pathogenic mismatch repair gene variants receiving surveillance for early cancer diagnosis and treatment: a report from the prospective Lynch syndrome database. EClinicalMedicine. 2023;58:101909. DOI: 10.1016/j.eclinm.2023.101909. Източник ↩
- Järvinen HJ, Aarnio M, Mustonen H, et al. Controlled 15-year trial on screening for colorectal cancer in families with hereditary nonpolyposis colorectal cancer. Gastroenterology. 2000;118:829-34. DOI: 10.1016/s0016-5085(00)70168-5. Източник ↩
- Engel C, Vasen HF, Seppälä T, et al. No Difference in Colorectal Cancer Incidence or Stage at Detection by Colonoscopy Among 3 Countries With Different Lynch Syndrome Surveillance Policies. Gastroenterology. 2018;155:1400-1409.e2. DOI: 10.1053/j.gastro.2018.07.030. Източник ↩
- Seppälä TT, Ahadova A, Dominguez-Valentin M, et al. Lack of association between screening interval and cancer stage in Lynch syndrome may be accounted for by over-diagnosis; a prospective Lynch syndrome database report. Hered Cancer Clin Pract. 2019;17:8. DOI: 10.1186/s13053-019-0106-8. Източник ↩
- Houwen BBSL, Mostafavi N, Vleugels JLA, et al. Dye-Based Chromoendoscopy in Patients With Lynch Syndrome: An Individual Patient Data Meta-Analysis of Randomized Trials. Am J Gastroenterol. 2021;116:825-828. DOI: 10.14309/ajg.0000000000001138. Източник ↩
- Rivero-Sánchez L, Arnau-Collell C, Herrero J, et al. White-Light Endoscopy Is Adequate for Lynch Syndrome Surveillance in a Randomized and Noninferiority Study. Gastroenterology. 2020;158:895-904.e1. DOI: 10.1053/j.gastro.2019.09.003. Източник ↩
- Ortiz O, Daca-Alvarez M, Rivero-Sanchez L, et al. An artificial intelligence-assisted system versus white light endoscopy alone for adenoma detection in individuals with Lynch syndrome (TIMELY): an international, multicentre, randomised controlled trial. Lancet Gastroenterol Hepatol. 2024;9:802-810. DOI: 10.1016/S2468-1253(24)00187-0. Източник ↩
- McKenzie M, Quinn M, Stockley C, et al. Cancer surveillance in Lynch syndrome: A scoping review of international and national guidelines. Genet Med. 2026;28:102610. DOI: 10.1016/j.gim.2026.102610. Източник ↩
- Burn J, Gerdes AM, Macrae F, et al. Long-term effect of aspirin on cancer risk in carriers of hereditary colorectal cancer: an analysis from the CAPP2 randomised controlled trial. Lancet. 2011;378:2081-7. DOI: 10.1016/S0140-6736(11)61049-0. Източник ↩
- Parry S, Win AK, Parry B, et al. Metachronous colorectal cancer risk for mismatch repair gene mutation carriers: the advantage of more extensive colon surgery. Gut. 2011;60:950-7. DOI: 10.1136/gut.2010.228056. Източник ↩
- Malik SS, Lythgoe MP, McPhail M, et al. Metachronous colorectal cancer following segmental or extended colectomy in Lynch syndrome: a systematic review and meta-analysis. Fam Cancer. 2018;17:557-564. DOI: 10.1007/s10689-017-0062-2. Източник ↩
- Half E, Bercovich D, Rozen P. Familial adenomatous polyposis. Orphanet J Rare Dis. 2009;4:22. DOI: 10.1186/1750-1172-4-22. Източник ↩
- Zaffaroni G, Mannucci A, Koskenvuo L, et al. Updated European guidelines for clinical management of familial adenomatous polyposis (FAP), MUTYH-associated polyposis (MAP), gastric adenocarcinoma, proximal polyposis of the stomach (GAPPS) and other rare adenomatous polyposis syndromes: a joint EHTG-ESCP revision. Br J Surg. 2024;111:znae070. DOI: 10.1093/bjs/znae070. Източник ↩
- Bülow S. Results of national registration of familial adenomatous polyposis. Gut. 2003;52:742-6. DOI: 10.1136/gut.52.5.742. Източник ↩
- Bouchiba H, Aelvoet AS, Pellisé M, et al. Risk of Cancer and Reoperation After Ileorectal Anastomosis and Ileal Pouch-Anal Anastomosis in Familial Adenomatous Polyposis. Am J Gastroenterol. 2025;120:2132-2138. DOI: 10.14309/ajg.0000000000003273. Източник ↩
- Church J, Burke C, McGannon E, et al. Risk of rectal cancer in patients after colectomy and ileorectal anastomosis for familial adenomatous polyposis: a function of available surgical options. Dis Colon Rectum. 2003;46:1175-81. DOI: 10.1007/s10350-004-6710-2. Източник ↩
- Aelvoet AS, Pellisé M, Miedema TN, et al. Development of Desmoid Tumors After Ileorectal Anastomosis Versus Ileal Pouch-Anal Anastomosis in Familial Adenomatous Polyposis. Clin Gastroenterol Hepatol. 2024;22:2319-2326. DOI: 10.1016/j.cgh.2024.06.018. Източник ↩
- Burt RW, Leppert MF, Slattery ML, et al. Genetic testing and phenotype in a large kindred with attenuated familial adenomatous polyposis. Gastroenterology. 2004;127:444-51. DOI: 10.1053/j.gastro.2004.05.003. Източник ↩
- Lubbe SJ, Di Bernardo MC, Chandler IP, et al. Clinical implications of the colorectal cancer risk associated with MUTYH mutation. J Clin Oncol. 2009;27:3975-80. DOI: 10.1200/JCO.2008.21.6853. Източник ↩
- Theodoratou E, Campbell H, Tenesa A, et al. A large-scale meta-analysis to refine colorectal cancer risk estimates associated with MUTYH variants. Br J Cancer. 2010;103:1875-84. DOI: 10.1038/sj.bjc.6605966. Източник ↩
- Win AK, Dowty JG, Cleary SP, et al. Risk of colorectal cancer for carriers of mutations in MUTYH, with and without a family history of cancer. Gastroenterology. 2014;146:1208-11.e1-5. DOI: 10.1053/j.gastro.2014.01.022. Източник ↩
- Bleijenberg AG, IJspeert JE, van Herwaarden YJ, et al. Personalised surveillance for serrated polyposis syndrome: results from a prospective 5-year international cohort study. Gut. 2020;69:112-121. DOI: 10.1136/gutjnl-2018-318134. Източник ↩
- van Lier MG, Wagner A, Mathus-Vliegen EM, et al. High cancer risk in Peutz-Jeghers syndrome: a systematic review and surveillance recommendations. Am J Gastroenterol. 2010;105:1258-64. DOI: 10.1038/ajg.2009.725. Източник ↩
- Brosens LA, van Hattem A, Hylind LM, et al. Risk of colorectal cancer in juvenile polyposis. Gut. 2007;56:965-7. DOI: 10.1136/gut.2006.116913. Източник ↩
- Eaden JA, Abrams KR, Mayberry JF. The risk of colorectal cancer in ulcerative colitis: a meta-analysis. Gut. 2001;48:526-35. DOI: 10.1136/gut.48.4.526. Източник ↩
- Lutgens MW, van Oijen MG, van der Heijden GJ, et al. Declining risk of colorectal cancer in inflammatory bowel disease: an updated meta-analysis of population-based cohort studies. Inflamm Bowel Dis. 2013;19:789-99. DOI: 10.1097/MIB.0b013e31828029c0. Източник ↩
- Olén O, Erichsen R, Sachs MC, et al. Colorectal cancer in Crohn's disease: a Scandinavian population-based cohort study. Lancet Gastroenterol Hepatol. 2020;5:475-484. DOI: 10.1016/S2468-1253(20)30005-4. Източник ↩
- Soetikno RM, Lin OS, Heidenreich PA, et al. Increased risk of colorectal neoplasia in patients with primary sclerosing cholangitis and ulcerative colitis: a meta-analysis. Gastrointest Endosc. 2002;56:48-54. DOI: 10.1067/mge.2002.125367. Източник ↩
- Bye WA, Nguyen TM, Parker CE, et al. Strategies for detecting colon cancer in patients with inflammatory bowel disease. Cochrane Database Syst Rev. 2017;9:CD000279. DOI: 10.1002/14651858.CD000279.pub4. Източник ↩
- Gordon H, Biancone L, Fiorino G, et al. ECCO Guidelines on Inflammatory Bowel Disease and Malignancies. J Crohns Colitis. 2023;17:827-854. DOI: 10.1093/ecco-jcc/jjac187. Източник ↩
- Hadjiliadis D, Khoruts A, Zauber AG, et al. Cystic Fibrosis Colorectal Cancer Screening Consensus Recommendations. Gastroenterology. 2018;154:736-745.e14. DOI: 10.1053/j.gastro.2017.12.012. Източник ↩
- National Institute for Health and Care Excellence. Colorectal cancer. NICE guideline NG151, препоръка 1.1.1 (аспирин при синдром на Lynch). 2020, актуализирана; проверена 03.10.2026. Източник ↩